1例早发脑型肝豆状核变性家系ATP7B基因突变和临床表型分析
2021-12-23 10:52:46钱南南王久香杨文明
中风与神经疾病杂志
2021年11期
钱南南, 王久香, 裴 培, 杨 悦, 杨文明
肝豆状核变性(Wilson’s Disease,WD,MIM 277900)是一种常染色体隐性遗传的以铜代谢紊乱为特征的代谢性疾病,主要表现为肝功能异常、神经或精神损害、角膜可见K-F环(Kayser-Fleischer ring)甚至肾损伤。临床上,该病主要分为肝型(肝功能损伤)、脑型(神经精神异常)和混合型(二者都异常)。患者一般在5~35岁发病,儿童以肝型为主,脑型患者少见[1,2]。目前发现WD是由ATP7B基因突变所导致,我们对1例中国汉族早发型脑型WD家系进行ATP7B变异鉴定,以明确其遗传学病因,为该家系的疾病诊断提供遗传学证据,对家系其他成员的再发风险进行指导。
1 对象与方法
1.1 对象 先证者,女,13岁。2017年7月份渐出现口角流涎、言语不清,写字慢、字体歪斜。就诊于当地卫生所考虑“胃炎”,予口服药治疗未见好转(具体用药不详)。发病16 m开始出现左手不自主抖动,记忆力明显减退。患者双眼角膜K-F环阳性,脑部MRI显示双侧基底节区、黒质对称性异常低信号(见图1),24 h尿铜 621.7 μg/d,ALT、AST、GGT和AKP正常,CER 0.093 g/L(参考值0.2~0.6 g/L),考虑“肝豆状核变性”,予排铜、保脑等综合治疗后口角流涎及左手不自主抖动较前好转。患者4岁时患过病毒性脑炎。
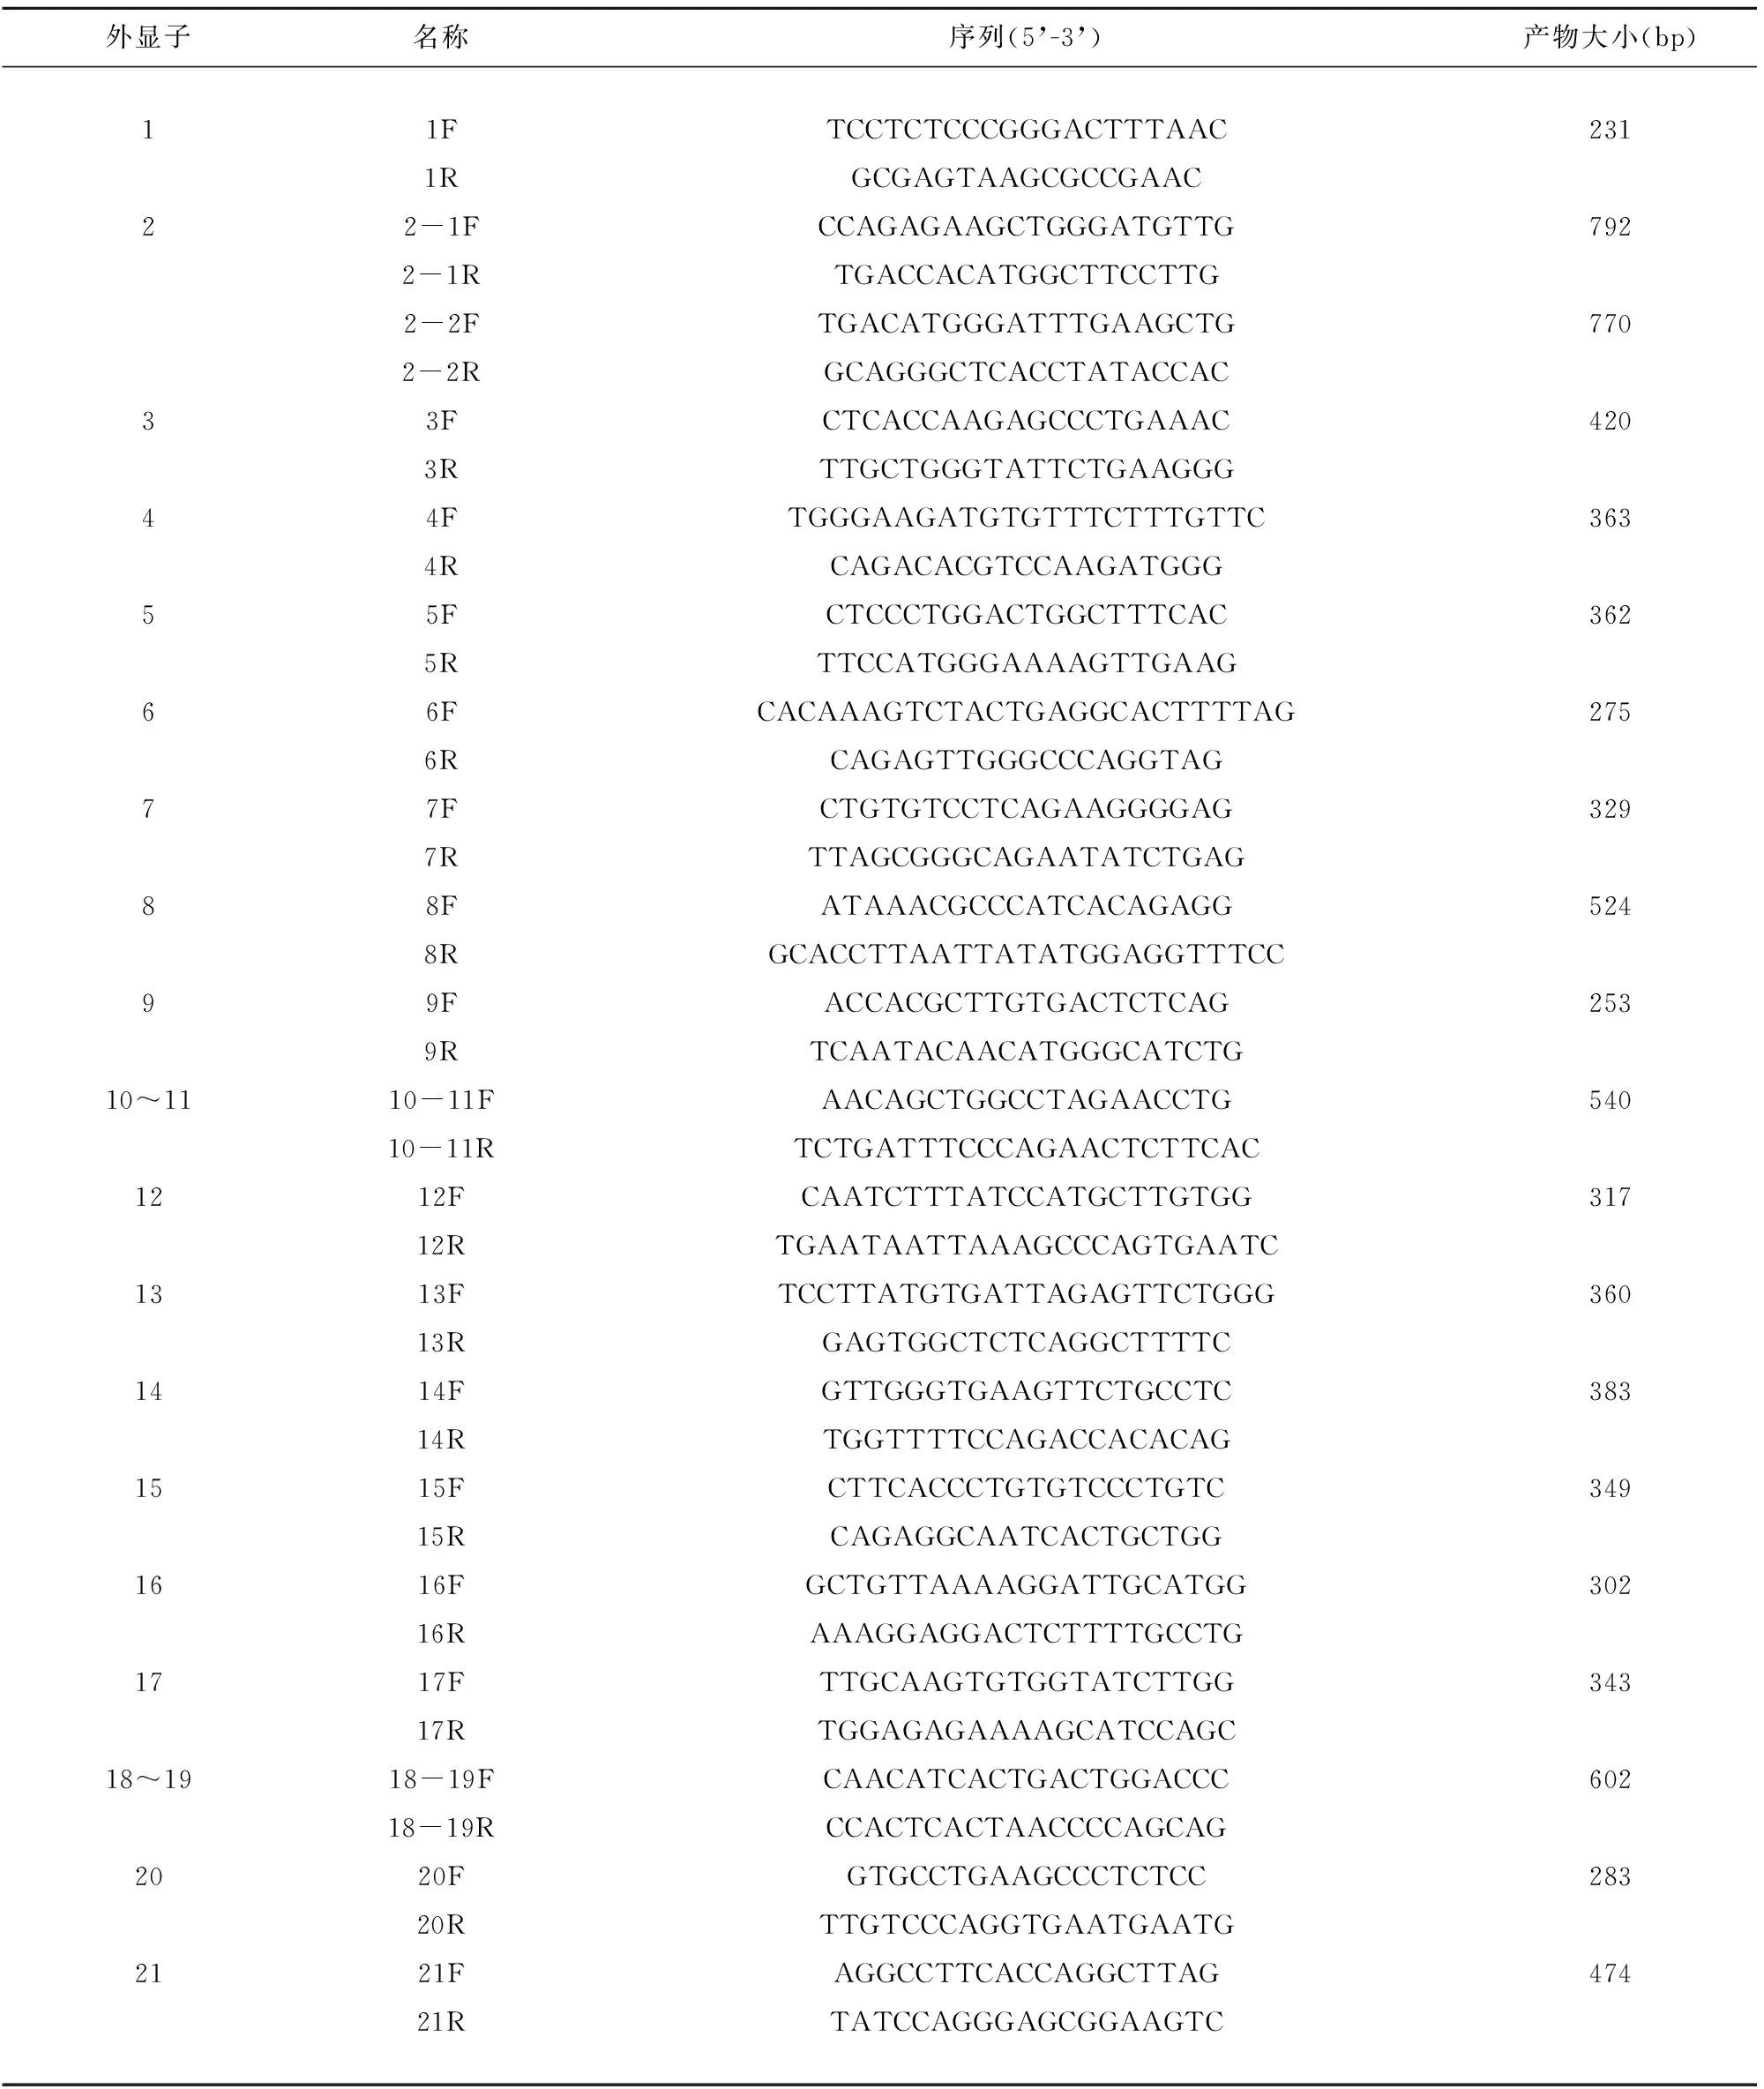
表1 ATP7B外显子及其侧翼区PCR扩增引物序列
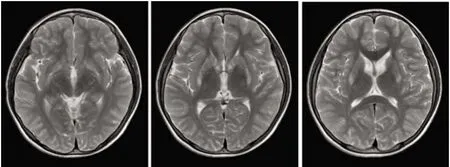
先证者脑部MRI显示双侧基底节区、黒质对称性异常低信号图1 先证者头部MRI
本研究遵循《赫尔辛基宣言》,经中国合肥安徽中医药大学第一附属医院伦理委员会批准,本研究参与者均签署知情同意书。
1.2 方法
1.2.1 基因组DNA提取 EDTA抗凝管采集先证者及家系其他成员的外周血3 ml(见图2A),全血基因组DNA提取试剂盒(北京天根生化科技有限公司)提取基因组DNA,并用分光光度计(Eppendorf,德国)检测其浓度和质量。……
登录APP查看全文